

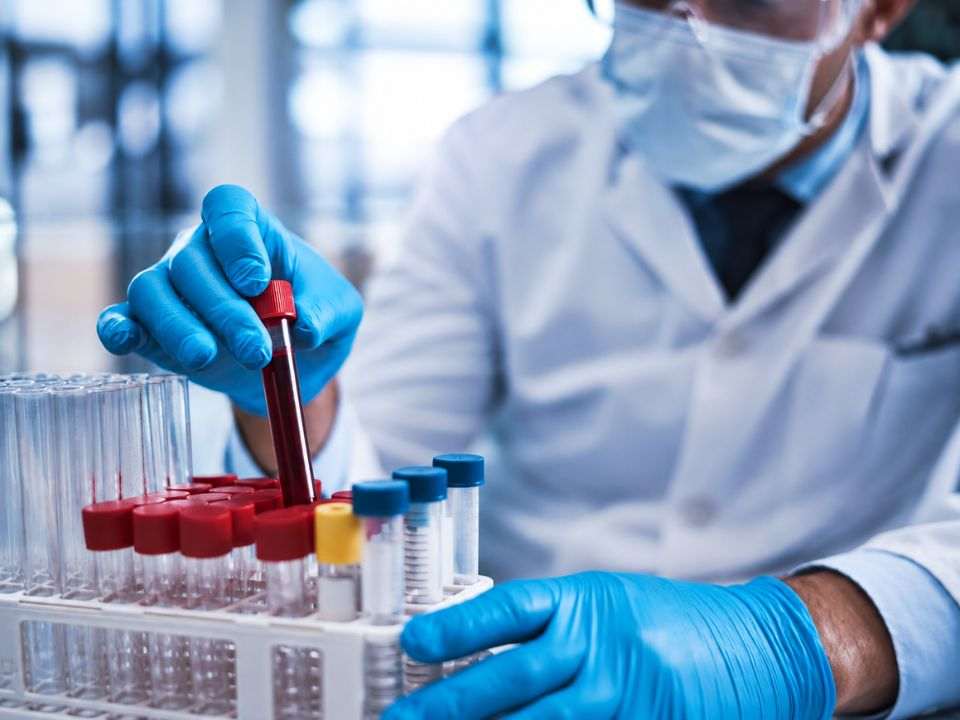
A possibilidade de rastrear múltiplos tipos de câncer a partir de uma única amostra de sangue avançou uma etapa importante nos Estados Unidos. Em reunião realizada em 23 de setembro de 2026, o Molecular and Clinical Genetics Panel, comitê consultivo de dispositivos médicos da Food and Drug Administration, FDA, emitiu parecer favorável ao Galleri, teste de detecção multicâncer baseado na análise de padrões de metilação do DNA livre circulante.
A decisão, entretanto, ainda não corresponde à aprovação regulatória do exame. O painel avaliou separadamente segurança, efetividade e relação benefício-risco. Os dez especialistas votaram por unanimidade quanto à segurança, por 6 votos a 4 quanto à efetividade e por 7 votos a 2, com uma abstenção, ao considerar que os benefícios prováveis superam os riscos para a população proposta. As recomendações dos comitês são consultivas e integram a análise da FDA, que ainda deverá decidir sobre o pedido de aprovação pré-mercado, o PMA.
O processo chama atenção do diagnóstico laboratorial por tratar de uma classe ainda sem precedente entre os dispositivos aprovados pela agência. O Galleri foi submetido para uso mediante prescrição em adultos com 50 anos ou mais, sem substituir mamografia, rastreamento colorretal, tomografia de baixa dose para câncer de pulmão ou outros exames indicados pelas diretrizes vigentes.
Uma assinatura molecular no sangue
O princípio analítico do teste está na chamada biópsia líquida. A plataforma utiliza sequenciamento de nova geração, NGS, para investigar padrões de metilação associados ao câncer no DNA livre circulante, cfDNA, obtido de sangue periférico.
Alterações epigenéticas de metilação podem formar assinaturas características dos processos neoplásicos. O sistema analítico procura esses padrões e classifica a amostra inicialmente como presença ou ausência de sinal de câncer. Quando o sinal é identificado, uma segunda etapa estima a provável origem anatômica, denominada Cancer Signal Origin, CSO, informação destinada a direcionar a investigação diagnóstica subsequente. (fda.gov)
Esse ponto é fundamental para interpretar o exame. Um resultado positivo não estabelece diagnóstico de câncer e precisa ser investigado clinicamente. Da mesma forma, um resultado negativo não exclui malignidade.
A própria documentação da FDA determina que indivíduos com resultado sem sinal detectado continuem submetidos aos programas de rastreamento recomendados para cânceres específicos.
A base tecnológica vem sendo investigada há vários anos. Em estudo de validação publicado no Annals of Oncology, envolvendo 4.077 participantes em um conjunto independente, a estratégia baseada em metilação apresentou especificidade de 99,5% e identificou sinais correspondentes a mais de 50 tipos de câncer. A sensibilidade, entretanto, variou acentuadamente conforme o estágio da doença, passando de 16,8% no estágio I para 90,1% no estágio IV.
Essa diferença ajuda a explicar por que a discussão regulatória atual vai além da capacidade analítica de encontrar um sinal molecular.
Dois grandes estudos sustentam a avaliação regulatória
A análise da FDA concentrou-se principalmente em dois estudos prospectivos realizados em populações compatíveis com a utilização proposta, PATHFINDER 2, na América do Norte, e NHS-Galleri, na Inglaterra.
Segundo a avaliação apresentada pela própria agência, a sensibilidade por episódio em 12 meses foi de 35,0% no PATHFINDER 2 e 31,6% no NHS-Galleri. A especificidade alcançou 99,85% e 99,74%, respectivamente.
Entre os participantes com resultado positivo, o valor preditivo positivo foi de 77,0% no PATHFINDER 2 e 66,2% no NHS-Galleri. Em outras palavras, dentro das populações avaliadas e das definições adotadas nos estudos, aproximadamente dois terços a três quartos dos resultados positivos considerados na análise regulatória estiveram associados a um diagnóstico de câncer durante o acompanhamento.
Outra característica relevante foi a capacidade de indicar a provável origem do sinal. A concordância da previsão de CSO entre os casos verdadeiramente positivos atingiu 94,3% no PATHFINDER 2 e 91,9% no NHS-Galleri.
A combinação entre especificidade elevada e localização provável do sinal tem implicação direta para o percurso diagnóstico. Em rastreamento populacional, mesmo pequenas taxas de falsos positivos podem produzir grande número absoluto de investigações adicionais. Por isso, a capacidade de restringir o órgão ou sistema a ser investigado pode ter peso clínico relevante.
Ainda assim, sensibilidade, especificidade e valor preditivo positivo respondem perguntas diferentes. Um exame altamente específico pode gerar poucos falsos positivos e, ao mesmo tempo, deixar de identificar uma parcela dos cânceres existentes. Essa distinção ocupa posição central na avaliação dos testes MCED.
O desafio está justamente na palavra “precoce”
Um dos pontos mais importantes da reunião ocorreu em torno da indicação proposta de “detecção precoce”.
No NHS-Galleri, a sensibilidade em 12 meses aumentou progressivamente com o estágio tumoral. Foi de 13,6% para cânceres em estágio I, 34,4% no estágio II, 44,3% no estágio III e 60,0% no estágio IV. Para os estágios I e II combinados, a estimativa foi de 20,5%.
Esses resultados levaram integrantes do painel a questionar se a expressão “detecção precoce”, aplicada de forma ampla a múltiplos cânceres, estaria suficientemente demonstrada pelos dados disponíveis.
O resumo oficial da FDA registra que o comitê reconheceu evidências de detecção de alguns cânceres em fases iniciais, porém observou que o teste identificou, de maneira geral, proporcionalmente menos tumores em estágio I do que nos estágios II a IV. Também houve preocupação com a grande variabilidade de desempenho entre diferentes tipos de câncer e com o número reduzido de casos de determinadas neoplasias nos estudos.
A questão é metodologicamente relevante. A FDA ressalta que a chamada sensibilidade por episódio de 12 meses não equivale necessariamente à sensibilidade convencional determinada em um instante conhecido da doença. Para indivíduos cujo câncer não foi identificado pelo teste, o diagnóstico pode ocorrer meses depois da coleta de sangue, quando a doença já se encontra em outro estágio. Essa diferença temporal cria incerteza na interpretação das análises por estágio.
Por essa razão, alguns membros que votaram favoravelmente à efetividade condicionaram sua posição à retirada ou revisão do termo “early” da indicação e à obtenção de dados adicionais após eventual aprovação.
NHS-Galleri amplia a escala da evidência, mas respostas de longo prazo continuam abertas
O NHS-Galleri acrescenta uma dimensão particularmente importante ao conjunto de evidências. O estudo randomizou 142.250 participantes na Inglaterra, aproximadamente metade para o grupo controle e metade para o grupo de intervenção.
Em uma análise secundária da primeira rodada de rastreamento, a incidência de cânceres em estágio IV foi 3% menor no braço de intervenção considerando todos os cânceres passíveis de estadiamento. Em um grupo previamente especificado de 12 tipos responsáveis por parcela expressiva das mortes por câncer nos Estados Unidos, a diferença foi de 13%.
Esses resultados, porém, não permitem concluir redução comprovada de doença avançada. Os intervalos de confiança incluíram ausência de efeito, e a FDA ressalta que não houve teste estatístico formal para essa análise. A agência também esclarece que essa avaliação foi realizada com uma versão investigacional do teste, e não constitui uma alegação proposta para a indicação regulatória atual.
O ponto torna-se ainda mais importante quando o desfecho desejado é considerado. Detectar um câncer molecularmente antes não significa, por si só, demonstrar redução de mortalidade ou melhora da sobrevida. Para um programa de rastreamento, a pergunta final é se essa antecipação modifica desfechos clinicamente relevantes sem produzir danos desproporcionais por sobrediagnóstico, exames invasivos ou investigações desnecessárias.
O próprio painel registrou que o impacto de longo prazo do Galleri sobre os desfechos dos pacientes ainda não foi estabelecido.
O possível espaço dos testes multicâncer
A relevância clínica de uma plataforma MCED pode ser maior justamente onde os programas convencionais deixam lacunas.
A FDA estima que aproximadamente 58% das mortes por câncer previstas nos Estados Unidos em 2026 estejam relacionadas a neoplasias para as quais não há recomendação de rastreamento grau A, B ou C da U.S. Preventive Services Task Force.
Durante a reunião, os especialistas consideraram que o benefício potencial do Galleri parece mais significativo nesse grupo, composto por tumores sem estratégias populacionais de rastreamento estabelecidas. Para cânceres que já contam com protocolos consolidados, a conclusão foi diferente: o exame deve ser encarado como complementar, sem substituir os métodos recomendados.
Essa distinção pode definir o lugar dos testes multicâncer na prática clínica caso a tecnologia alcance aprovação regulatória.
Em vez de funcionar como um exame universal capaz de substituir diferentes modalidades de rastreamento, a proposta tende a se aproximar de uma camada adicional de investigação, capaz de ampliar o espectro de neoplasias pesquisadas a partir de uma coleta de sangue.
Um novo problema para a medicina laboratorial: o que acontece depois do resultado?
O avanço dos testes MCED desloca parte da complexidade do laboratório analítico para o percurso clínico pós-resultado.
Um teste positivo precisa desencadear uma investigação direcionada, que pode envolver exames de imagem, procedimentos endoscópicos, análises anatomopatológicas, testes moleculares e, eventualmente, procedimentos invasivos. A precisão da indicação da provável origem do sinal torna-se, portanto, parte relevante da utilidade clínica.
Esse aspecto apareceu de forma explícita na reunião da FDA. O painel recomendou materiais claros para profissionais e pacientes e destacou a necessidade de recursos que orientem a investigação posterior a um resultado positivo. Também pediu comunicação transparente sobre falsos positivos, falsos negativos e diferenças de desempenho entre tipos de câncer.
A discussão ilustra uma mudança importante para o diagnóstico laboratorial. Em tecnologias de rastreamento molecular de grande abrangência, avaliar apenas a performance analítica é insuficiente. É preciso compreender todo o percurso que começa na coleta e termina na confirmação ou exclusão diagnóstica.
Parecer favorável, decisão ainda pendente
O pedido de PMA do Galleri foi apresentado à FDA em 29 de janeiro de 2026. Após a reunião de setembro, a agência deverá integrar o parecer dos especialistas aos demais componentes da análise regulatória antes de emitir sua decisão final.
O posicionamento do comitê representa um marco para os testes sanguíneos de detecção multicâncer, mas também expõe o rigor necessário para avaliar essa nova categoria de diagnóstico.
A especificidade elevada, o valor preditivo positivo observado e a capacidade de estimar a origem do sinal sustentam o interesse clínico da tecnologia. Em contrapartida, a sensibilidade heterogênea entre tumores e estágios, a menor capacidade de identificação no estágio I e a ausência, até o momento, de evidência definitiva sobre benefícios clínicos de longo prazo impedem uma leitura simplificada dos resultados.
Caso a FDA autorize o teste, o debate deverá avançar para outra etapa igualmente relevante: definir como integrar a detecção multicâncer aos programas de rastreamento existentes, quais pacientes mais se beneficiam da estratégia e como transformar um sinal molecular encontrado no sangue em ganho clínico efetivo para a população.